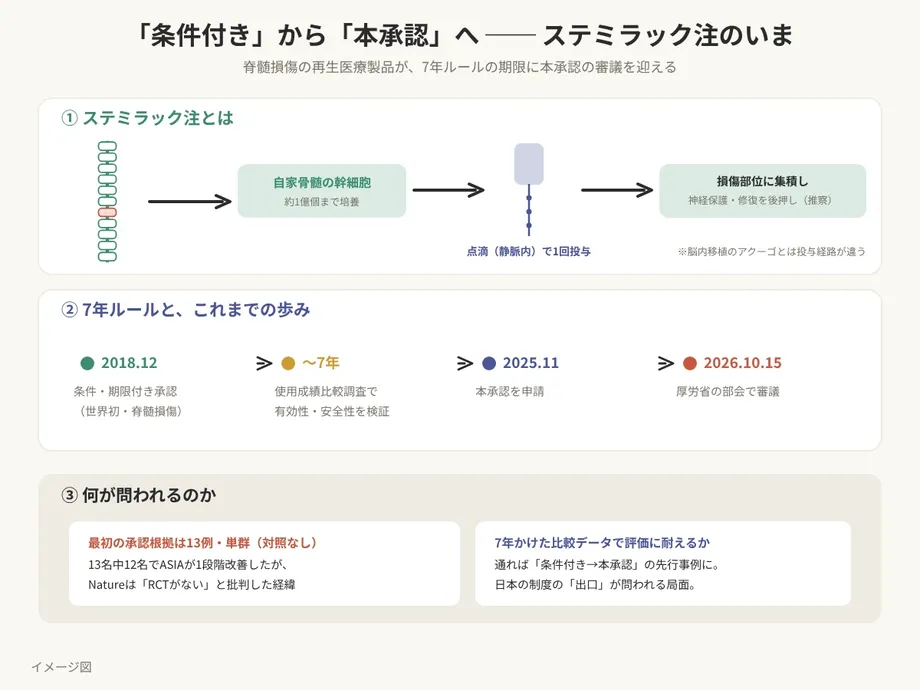
10月15日の判断、2018年に初承認された治療薬の正式承認へ前進
日本の厚生労働省の専門部会は10月15日、ニプロの脊髄損傷治療薬「ステミラック」の正式承認を支持した。同薬は7年間の期限付き条件付き承認の下で臨床使用が始まっていた。部会は有効性などに関する新たなデータを受け入れ、厚生労働相による正式決定への道を開いた。
目次
ステミラックは患者自身の骨髄から採取した細胞を体外で培養し、点滴で体内に戻す治療法だ。ニプロが札幌医科大学の研究者らと開発し、研究者には本望修教授も含まれる。外傷性脊髄損傷後の神経症状や身体機能の改善を目的としている。
部会はステミラックについて、日本で条件期限付き承認から正式承認に進む初の再生医療製品と説明した。患者にとって当面重要なのは、治療が一時的な規制枠組みを超える可能性が出てきたことだ。ステミラックはすでに同枠組みの下で使用可能となっており、日本の公的医療保険も適用されていた。
10月15日の支持は諮問段階の判断で、続いて厚生労働相の承認が見込まれている。発表内容では、会合の開催年、最終的な厚生労働相の決定日、新たな評価の数値結果は明らかにされていない。それでも、規制上の経緯と公表済みの試験結果から、今回の判断の意義が分かる。日本は当初、治療へのアクセスを認める一方、臨床使用を通じてより強い根拠を集めるようニプロに求めていた。
早期の使用を認める前に日本が求めたこと
厚生労働省の2018年の審議報告書によると、委員会は2018年11月21日、7年間の条件付き承認を推奨することを決定した。医薬品医療機器総合機構(PMDA)は、期待される効果に照らして安全性に問題はなく、一定の有効性が見込まれると結論付けた。
一方、臨床的根拠が限られていたため、PMDAはさらなる評価も求めた。医薬品医療機器法第23条の26に基づくこの承認枠組みでは、製造販売業者が後の承認申請に向けてデータを集める間、治療を開始できる。
使用にあたっては、主に二つの条件が設けられた。治療は脊髄損傷を専門とし、緊急時に対応できる施設で実施すること。また、治療を受けた患者全員を、再申請前に必要な評価の対象に含めることだった。
主な節目をたどると、初回申請から今回の部会の支持に至る経緯が分かる。
- 2018年6月29日:ニプロが製造販売承認を初めて申請。
- 2018年11月21日:厚生労働省の委員会が、7年間の期限付き条件付き承認を推奨。
- 2018年12月28日:条件付き製造販売承認を取得。
- 2019年2月20日:厚生労働省のガイドライン案が患者選定、治療、施設要件を提示。
- 2020年1月20日:承認の取り消しと臨床試験への復帰を求める要望書が厚生労働相に提出。
- 10月15日:厚生労働省の部会が正式承認を支持。続いて厚生労働相の承認が見込まれる。
患者の骨髄細胞を使う仕組み
ステミラックは間葉系幹細胞(MSC)を含む。MSCは炎症に影響を及ぼし、ほかの細胞を支える物質を放出することがある。製品説明に使われる「自家」とは、治療を受ける本人から採取した細胞を使うという意味だ。
ニプロの製造工程は、骨髄液と末梢血の採取から始まる。その後、細胞を体外で培養し、増殖させる。当初承認された方法では、体重に応じた上限を設けたうえで、5000万から2億個を静脈内に投与することとされていた。
想定される作用には複数の過程がある。細胞が損傷した脊髄組織の近くに集まり、神経を保護し、炎症を調整する物質を放出する可能性がある。厚生労働省のガイドラインは、細胞が神経系の細胞に分化することで寄与する可能性にも言及している。これらの作用により、さらなる損傷を抑え、回復を促すことを目指す。
PMDAが審査した動物実験は、静脈に投与した細胞が脊髄に到達する仕組みの理解に役立った。ラットを使ったある実験では、細胞に標識を付けたところ、投与から1週間後に損傷部位とその周辺で確認された。別の実験では、投与されたラットMSCの約5.5%が損傷部位に認められた。PMDAは体内で細胞が移動する仕組みに関する製造業者の説明を受け入れた一方、細胞が損傷部位に引き寄せられる正確な機序は不明だと指摘した。
当初の13人の患者に何が起きたか
厚生労働省が2019年2月20日に提示した最適使用推進ガイドライン案には、初回承認の根拠となった第II相試験が記載されている。単一の医療機関で成人13人を対象に実施され、年齢の中央値は54歳、範囲は21~66歳だった。全員が頸髄(首の部分の脊髄)の外傷性損傷を負っていた。
当初は17人が登録されたが、その後の要件を満たして治療を受けたのは13人だった。この試験は非盲検で、患者と臨床医の双方がどの治療を行ったかを知っていた。また、標準治療のみを受ける対照群は設けられていなかった。
主な評価項目は、受傷後約220日までに、治療直前の評価と比べて米国脊髄損傷協会(ASIA)の機能障害尺度(AIS)が少なくとも1段階改善した患者の割合だった。13人中12人が少なくとも1段階改善し、割合は92.3%だった。
治療開始時の重症度別の人数は少なく、AIS Aが6人、Bが2人、Cが5人だった。Aから開始した6人のうち5人、Bの2人全員、Cの5人全員が少なくとも1段階改善した。13人中3人(23.1%)は少なくとも2段階改善した。
PMDAは、条件付きでの使用を支持するうえで有望な結果と評価した。一方、自然回復やリハビリテーションも改善に寄与し得ると指摘し、標準治療を受けた患者との比較を求めた。
損傷の重症度が1段階改善しても意味は一様ではない
AISは、脊髄損傷後にどの程度の運動機能と感覚が保たれているかを示す。Aは最も重い分類で、最も低い仙髄領域の運動機能も感覚機能も保たれていない。Bでは感覚が保たれているが、運動不全と分類するために必要な運動機能はない。CとDでは保たれている運動機能の程度が段階的に高くなり、Eは尺度上の所見が正常であることを示す。
したがってAからBへの改善は、感覚の回復を意味する場合がある。AからCへの改善には、運動機能の回復が含まれる。PMDAはこの違いを後の評価設計に反映し、開始時にAだった患者については、少なくとも2段階の改善を主要評価項目にするよう求めた。
日常生活の自立度は、脊髄自立度評価法(SCIM-III)で別に評価された。この尺度は、セルフケア、呼吸、排尿・排便管理、移動能力の項目で合計100点まで評価する。これらの活動は、患者がどの程度の介助を必要とするかに直結する。
当初の試験では、13人全体でSCIM-IIIの平均が27.2点上昇した。ただし、治療開始時の重症度によって結果には大きな差があり、Aの患者は平均3.3点、Bは9.5点、Cは62.8点の上昇だった。PMDAは12人でこの尺度の改善を報告した一方、開始時にAだった1人はAIS、SCIM-IIIのいずれでも改善しなかった。
こうした尺度の違いは、その後の規制上の追跡評価にも影響した。PMDAは神経学的評価と日常機能の評価の両方を求め、損傷の尺度上の改善を実生活での自立度の変化と併せて検討できるようにした。
その後の比較評価はどう設計されたか
ニプロの条件付き承認に関する説明では、ステミラックを投与された人と、投与を受けていない適格者を比較する調査について説明している。同社は、正式承認を申請する前に有効性と安全性を確認する手段として、この調査を位置付けている。同ページは条件付き承認の段階を説明するもので、10月15日の判断を発表したものではない。
主要評価項目は、外傷性頸髄損傷を負った20~70歳の患者を対象としている。開始時にAIS Aだった患者では2段階以上改善した割合を、BまたはCだった患者では1段階以上改善した割合を測定する。
比較は受傷後6~8週の評価から、受傷後180日ごろの評価まで行われ、両時点には前後30日の許容幅がある。これは、主要評価を受傷後約220日に行った当初の試験とは異なる。したがって、後の評価では独自の起点、追跡期間、重症度別の患者群を用いている。
PMDAは当初、治療群を無作為に割り当てるランダム化比較が望ましいとしていた。無作為割り付けは、開始時の特性が似た群をつくるのに役立つ。ステミラックの使用が可能になった後、同機構は実務的な代替策として、前向きの適格未治療患者との比較を認めた。その一方で、群間の比較可能性を高め、客観的な評価を行うよう求めた。
承認が批判を招いた理由
2020年1月、当時の加藤勝信厚生労働相宛てに提出された要望書は、ステミラックの条件付き承認の取り消しと、臨床試験への復帰を求めた。患者13人のみで対照群もないため、治療、自然回復、リハビリテーションがそれぞれどの程度改善に寄与したのか不確実性が大きすぎると主張した。
要望書は、AIS Aと判定された患者で大幅な回復は見込みにくいとの見方にも異議を唱えた。標準治療下での改善を示す研究を挙げ、条件付き承認制度について、透明性の向上や期限延長の制限を含む、より厳格なルールを求めた。
整形外科医の川口浩氏は、オンラインで1月7日に公開された2026年1月の論考でこの問題を改めて取り上げた。十分に強い根拠が蓄積する前に、公的保険で商業的な治療を行うことのリスクとともに、試験設計や評価方法について論じた。
川口氏の論考は、患者がどれほど早く治療を受けられるべきか、また効果をどれほど確実に測定する必要があるかを巡る議論が続いていることを示す。PMDAの当初の判断は、必須の追跡評価を条件に早期アクセスを認めるものだった。批判側は、商業的な使用に先立って、より強い比較データを求めていた。10月15日の支持を受け、この追跡評価の結果が治療薬の承認に向けた進展を理解するうえで重要になっている。
どのような患者を対象に設計された治療か
当初承認された適応症は、AIS A、B、Cと評価された患者の外傷性脊髄損傷だった。試験の対象が外傷性損傷の患者だったため、PMDAは適応症を外傷性に限定した。当初の試験では、開始時にAIS Dだった患者への使用経験もなかった。
2019年のガイドライン案は、製造能力が限られていることや、同群での有効性評価を踏まえ、当初はAIS Aの患者を中心に使用するよう推奨した。採取日程は、患者の状態を考慮しつつ受傷後31日以内に骨髄を採取し、製造が完了し次第、できるだけ早く点滴することを想定していた。
患者の家族にとって、こうした要件は、受傷後早い段階で評価、細胞採取、製造、病院間の移送を調整する必要があることを意味する。当初の試験では、受傷から実際の投与まで43~54日だった。治療過程にはリハビリテーションや転院後の継続的なケアの手配も含まれていた。
日本では、この治療を必要とする人が多い。PMDAは2018年の審査で、脊髄損傷を抱えて暮らす人は少なくとも10万人、新たな患者は年間約5000人と推計した。その後、承認に関する報道に伴う推計では、年間の受傷者は約6000人、後遺症を抱えて暮らす人は20万人を超えるとされた。適格基準と早期の採取日程が、どの患者が治療を受けられるかを左右する。
安全性の監視で必要なこと
当初の試験では、死亡やその他の重篤な有害事象は報告されなかった。2人に採血に起因する貧血が認められ、1人に骨髄穿刺部位の痛みが生じた。PMDAはこれらを重篤ではない事象とし、安全性情報を継続的に収集するよう求めた。
厚生労働省のガイドライン案は、製造準備として骨髄液約50ミリリットルと末梢血合計960ミリリットルを採取すると説明していた。子ども、低体重の人、すでに貧血のある患者では採取が特に負担となる可能性があると警告した。当初の試験は成人を対象としていた。
病院には、清潔な採取設備、集中治療への対応能力、リハビリテーション体制、合併症への迅速な対応が求められた。静脈内投与される細胞製剤には、血栓や肺の血管の閉塞などのリスクがあるため、ガイドラインは投与中と投与後に呼吸状態やバイタルサインを監視するよう定めた。アレルギー反応や感染のリスクについても言及している。
ステミラックの正式承認に向けた進展は、2018年に設けられた規制手続きが前進したことを示す。患者と臨床医にとって、専門医による評価、期待される効果とリスクの明確な説明、連携したリハビリテーション、機能面の評価を継続することが引き続き重要となる。
要点
- 日本の厚生労働省の部会は10月15日、ステミラックの正式承認を支持し、続いて厚生労働相の承認が見込まれている。
- ニプロと札幌医科大学が、患者自身の骨髄細胞を使う治療法を開発した。
- 日本は2018年12月、7年間の期限と必須の追跡評価を伴う条件付き承認を当初与えた。
- 当初の試験では成人13人中12人がAISで少なくとも1段階改善し、3人は少なくとも2段階改善した。
- その後の評価では、治療を受けた患者と適格な未治療患者を比較し、損傷の重症度に応じて異なる評価項目を用いた。
- 当初の適応症はAIS A、B、Cと評価された外傷性脊髄損傷で、設備の整った専門施設での治療が求められた。